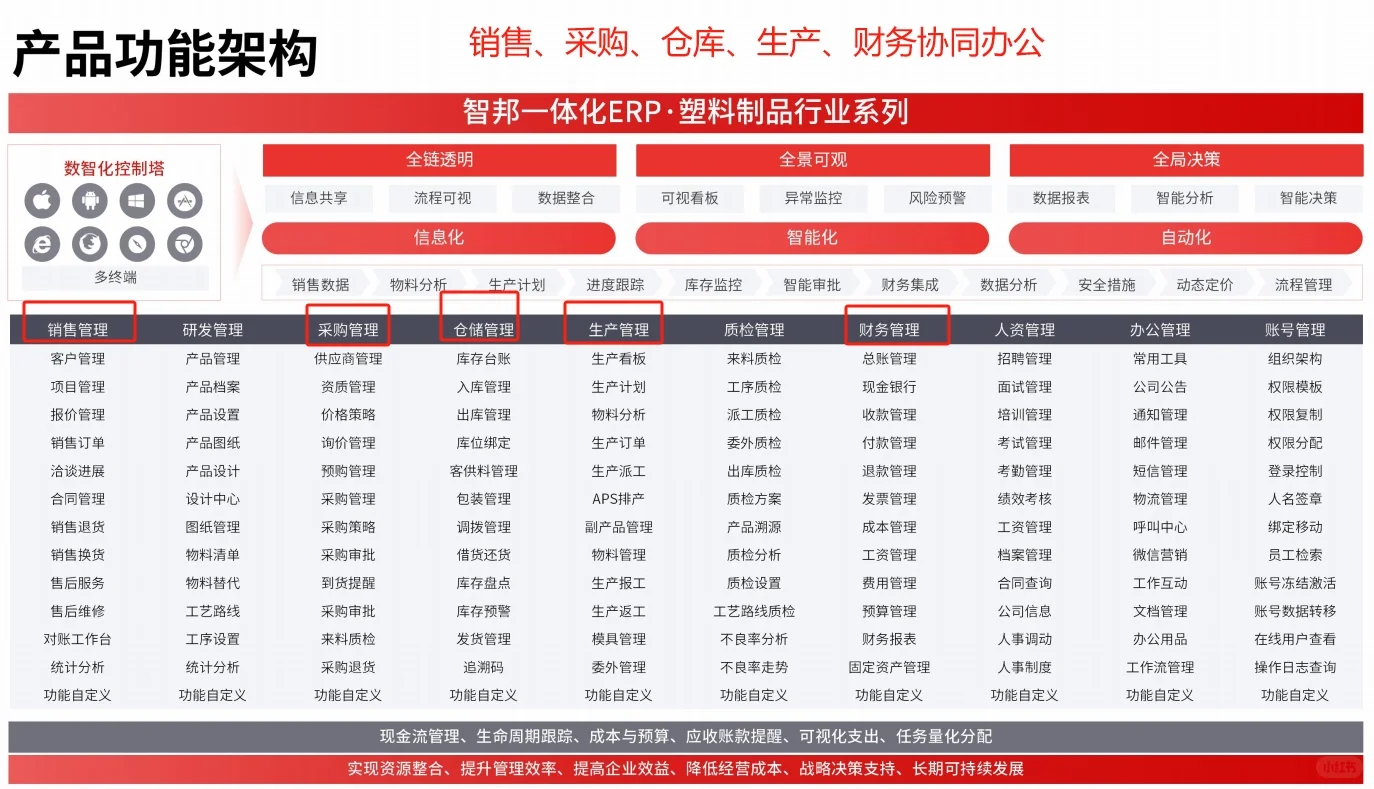
医用塑料制品 ERP这几个字,正越来越多地出现在医疗器械生产企业的采购清单、IT预算和老板会议纪要里。但现实却是——
- “系统上了,但灭菌记录还是靠Excel手工补录”
- “UDI编码生成后,根本没法自动同步到质量文档”
- “GMP电子批记录(eBR)模块买了三年,至今只用了基础出入库功能”
很多企业负责人一听说“医用塑料制品 ERP”,第一反应是:终于能管好车间、控住成本、过好飞检了。可真等合同签完、顾问进场、流程跑起来,才发现——
- 标准ERP模块对医用塑料制品的特殊工艺支持极弱;
- 系统能录数据,但无法支撑GMP要求的“可追溯、防篡改、留痕全”;
- 采购、生产、质检、仓储、法规注册各环节数据割裂,ERP成了“高级记账本”。
于是,“医用塑料制品 ERP实施难”成为行业高频词。不少企业投入百万级预算,耗时8–12个月上线,最终却陷入“系统在用、问题照旧、飞检仍慌”的尴尬境地。今天我们就从一线实践出发,讲清楚:医用塑料制品 ERP到底是什么?为什么90%的项目卡在‘合规闭环’这一步?企业该如何走出‘买得贵、改得累、用不深’的困局?
一、医用塑料制品 ERP不是普通ERP,而是GMP+UDI+精益制造的融合体
医用塑料制品 ERP系统必须承载三大刚性合规基线
普通制造业ERP关注的是“降本增效”,而医用塑料制品 ERP的核心使命是“合规驱动下的精准运营”。它必须同时满足三重强制性基线:一是国家药监局《医疗器械生产质量管理规范》(GMP)对过程记录、权限控制、审计追踪的硬性要求;二是UDI(唯一器械标识)全生命周期管理——从原料批号、注塑参数、洁净区温湿度、环氧乙烷灭菌曲线,到成品赋码、扫码出库、流向追溯,全程不可断链;三是ISO 13485质量管理体系对文件受控、变更管理、CAPA(纠正预防措施)的结构化支撑。这三者缺一不可,任何模块缺失,都会导致系统在飞检中被判定为“电子记录不可信”。例如某华东一次性输液器厂商上线通用ERP后,因灭菌参数无法与设备PLC实时对接、灭菌记录无数字签名,被省药监局现场要求暂停使用电子批记录,全部回退至纸质归档。
医用塑料制品 ERP实施难的本质是业务逻辑与系统逻辑错配
医用塑料制品的生产链条具有鲜明特征:原材料(医用级PVC/PP/PE粒子)需双轨检验(理化+生物相容性);注塑成型依赖模具寿命与工艺参数强绑定;洁净车间分段管控(D级→C级→B级);灭菌方式多样(EO、辐照、湿热),每种对应不同验证逻辑与记录模板;成品需按最小销售单元赋UDI码,并关联生产批号、灭菌批号、有效期。这些都不是标准ERP的“采购-生产-销售”主干流程能自然覆盖的。当系统把“灭菌工序”简单当作一个“作业步骤”处理,而不嵌入温度/湿度/浓度/时间四维曲线采集、偏差自动标记、再验证触发机制时,就注定无法形成真实有效的合规证据链。因此,医用塑料制品 ERP不是ERP加几个定制字段,而是将GMP条款、UDI规则、工艺知识图谱深度内化为系统底层逻辑的产物。
二、市场现状:90%的医用塑料制品 ERP项目停留在“功能可用”,而非“合规可信”
医用塑料制品 ERP供应商能力光谱严重分化
当前市场上提供医用塑料制品 ERP解决方案的厂商大致分为三类:一类是传统ERP厂商延伸而来,优势在于财务与供应链成熟度高,但GMP模块常以“插件”形式存在,与核心流程松耦合;一类是垂直医疗信息化服务商,深谙UDI和eBR逻辑,但生产计划排程、成本精细化核算能力偏弱;还有一类是新兴低代码平台尝试切入,虽能快速搭建UDI扫码页面或检验单表单,却难以承载灭菌过程数据毫秒级采集、电子签名法律效力认证等底层能力。行业调研显示,约65%的医用塑料制品企业在选型时未将“审计追踪日志是否符合21 CFR Part 11”列为必测项,导致上线后无法通过药监电子记录合规审查。
医用塑料制品 ERP选型最易踩的三个认知陷阱
- 误把“有UDI模块”等同于“支持UDI全周期管理”——实际仅能生成条码,无法联动MES采集灌装参数、无法与WMS同步包装层级关系;
- 忽视“灭菌批次”与“生产批次”的双向绑定逻辑——系统允许独立建批,导致飞检时无法证明某灭菌批所含所有产品均来自同一生产批;
- 低估“洁净区环境数据集成”的技术门槛——温湿度传感器协议不兼容、历史数据无法自动归档至eBR,最终仍需人工截图补录。
这些陷阱背后,是企业对医用塑料制品 ERP本质理解的偏差:它不是IT工具升级,而是质量管理体系的数字化载体。没有质量部门深度参与的需求梳理与验证确认,再好的系统也难逃“上线即闲置”命运。
三、趋势判断:医用塑料制品 ERP正从“单点合规”迈向“体系协同”
医用塑料制品 ERP正在打通质量、生产、法规三大体系的数据孤岛
新一代医用塑料制品 ERP不再孤立看待GMP执行,而是将质量事件(如OOS/OOT)、生产异常(如注塑机停机超时)、法规动态(如NMPA新规发布)纳入统一风险看板。例如,当某批次粒子生物相容性检验超限,系统不仅冻结该批原料领用,还会自动触发关联产品的风险评估任务,并向法规专员推送UDI召回预案模板。这种跨体系联动,依赖ERP底层建立的“物料-工艺-设备-人员-环境-法规”六维实体关系模型,而非简单的字段映射。头部企业已开始要求ERP供应商提供“质量数据血缘图谱”,确保每个电子记录均可向上追溯至原始检验数据、向下关联至最终放行决策。
医用塑料制品 ERP合规管理能力成为招投标关键评分项
随着《医疗器械生产监督管理办法》及《UDI实施指南》持续深化,越来越多招标文件明确要求ERP系统须通过第三方机构的GMP电子记录符合性验证,并提供审计追踪日志样本、电子签名有效性说明、数据备份恢复测试报告。某华南IVD配套耗材企业2023年招标中,将“灭菌过程数据自动采集完整率≥99.9%”写入技术标否决条款,直接淘汰三家未能提供PLC直连方案的供应商。这标志着医用塑料制品 ERP已从成本中心转向合规基础设施,其价值衡量标准正从“上线速度”转向“飞检通过率”。
四、落地建议:医用塑料制品 ERP成功的关键不在选系统,而在建机制
医用塑料制品 ERP落地需组建“质量+IT+生产”铁三角项目组
项目启动阶段,必须由质量负责人担任组长,IT负责人与生产计划主管为副组长,三方共同签署《合规需求规格说明书》,明确每项GMP条款对应的系统实现方式、验证方法与接受标准。例如,“第62条:批生产记录应包含操作人、复核人电子签名”不能简单写成“支持签名功能”,而需定义签名算法类型(RSA 2048)、签名位置(每页底部)、签名失效条件(密码错误3次锁定)。该文档将成为后续UAT测试与飞检迎检的核心依据。
医用塑料制品 ERP实施应坚持“小步验证、逐环闭环”原则
- 首期聚焦“灭菌批次全链路”:打通注塑下线→灭菌入柜→参数采集→记录生成→UDI赋码→成品入库,确保任意灭菌批可10秒内反查全部原始数据;
- 二期扩展“供应商质量协同”:将原料检验结果、COA电子证书、供应商审核报告接入ERP,实现不合格品自动拦截与质量协议履约预警;
- 三期深化“法规智能提醒”:基于NMPA/MDR数据库自动抓取新规,匹配企业产品分类,推送影响评估清单与整改时限。
避免一次性大范围切换,防止因局部模块不稳导致整条产线停摆。
医用塑料制品 ERP选型务必验证三项硬指标
考察供应商时,不看PPT演示,只做三件事:第一,现场调取其已上线客户最近一次药监飞检报告,重点查看“电子记录”相关缺陷项是否清零;第二,要求在测试环境导入真实灭菌曲线数据(CSV格式),验证系统能否自动生成带数字签名的PDF版eBR并保留原始毫秒级时间戳;第三,让QA人员模拟发起一次CAPA,检查系统是否自动关联偏差描述、根本原因分析、纠正措施、验证结果及效果跟踪闭环。只有经得起这三重实测的医用塑料制品 ERP,才值得进入商务谈判阶段。
五、总结:医用塑料制品 ERP的价值不在“有没有”,而在“信不信”
回到最初的问题:医用塑料制品 ERP到底能不能解决企业痛点?答案是肯定的,但前提是认清它的本质——它不是万能业务加速器,而是GMP合规的数字化基石。那些把医用塑料制品 ERP当成普通进销存来上的企业,终将面对飞检时的“数据不可信”风险;而真正将其作为质量体系神经中枢来建设的企业,已在用系统自动生成95%以上的合规文档,将QA人力从救火转向预防。因此,选择医用塑料制品 ERP,与其说是在选软件,不如说是在选一种合规确定性。当UDI扫码、灭菌追溯、电子批记录都能在系统里形成闭环证据链,企业获得的不仅是效率提升,更是监管信任与市场准入的硬通货。医用塑料制品 ERP的成功落地,始于对GMP条款的敬畏,成于对业务细节的死磕,终于对质量承诺的数字化兑现。 医用塑料制品 ERP选型,永远没有捷径,只有扎实的验证与坚定的协同。